Thalassaemia
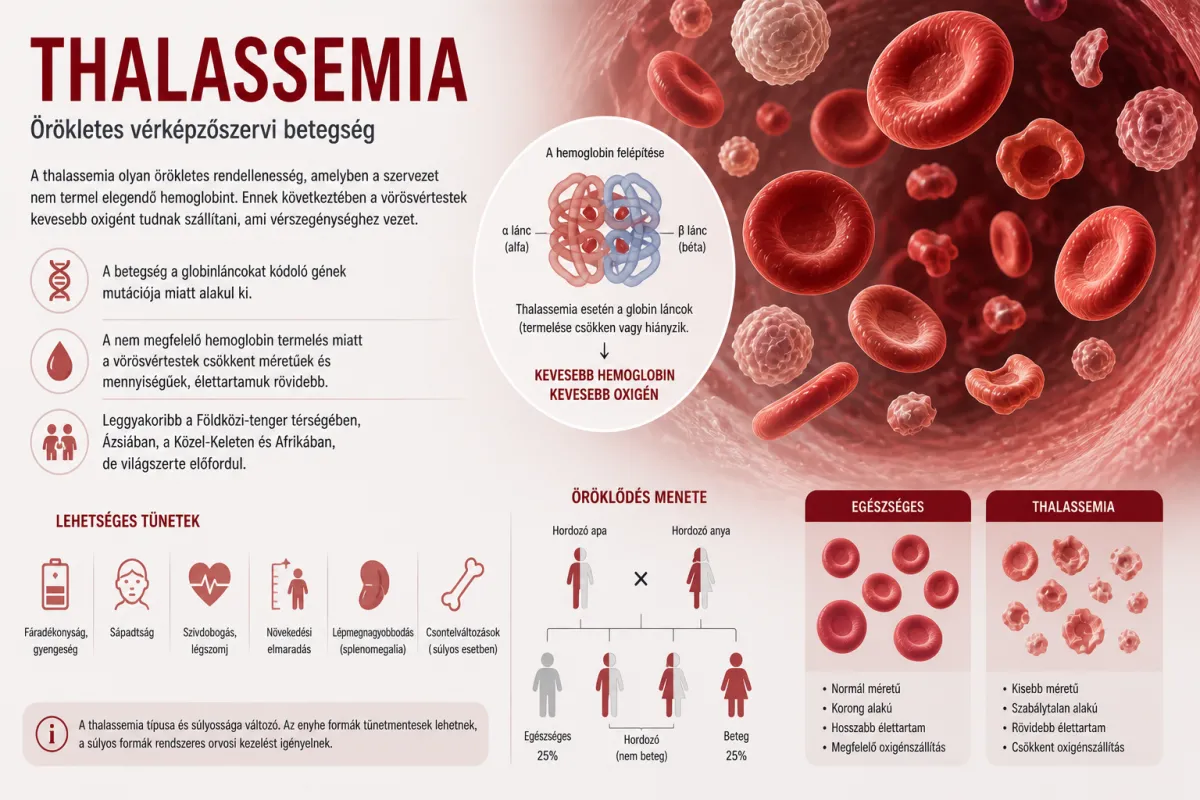
A thalassaemia egy olyan örökletes vérképzőrendszeri betegség, mely a hemoglobin globin láncát érinti. A szervezet nem képes normális hemoglobin előállítására, ennek következtében vérszegénység (hemolítikus anaemia) alakul ki.
Mi a thalassaemia betegség?
A thalassaemia egy olyan örökletes vérképzőrendszeri betegség, mely a hemoglobin globin láncát érinti. A szervezet nem képes normális hemoglobin előállítására, ennek következtében vérszegénység (hemolítikus anaemia) alakul ki. A betegségcsoport Magyarországon, legalábbis súlyos formában, nagyon ritka. Enyhe formában azonban nálunk sem ritka a betegség. Európában a mediterrán országokban gyakori, innen ered az elnevezés, a „tenger” görög megfelelőjéből.
Béta thalassemia
A leggyakoribb thalassemia, előfordulása a Földközi-tenger vidékén gyakori. A hemoglobin béta láncainak csökkent képződése vagy hiánya okozza a betegséget. A major, súlyos forma (Cooley anaemia), amikor két hemoglobin képződéséért felelős gén érintett, súlyos, vérátömlesztést igénylő vérszegénységgel, lépmegnagyobbodással, fokozott csontvelőműködéssel (a csontok elvékonyodása, törése, deformitása („kefekoponya”, előreugró arccsont, vastag koponyacsontok), növekedési zavarral, fejlődésbeli visszamaradottsággal, sárgasággal, fokozott fertőzéshajlammal jár. A vérátömlesztések következtében a szervezetben sok vas halmozódik fel, rakódik le a szervekben, így a szívizomban is, ami szívelégtelenséghez, majd fiatalon (30 éves kor körül) halálhoz vezet. Minor, enyhe forma esetén egy gén érintett. Vérszegénység szintén kialakul, azonban stresszhelyzetektől eltekintve vérátömlesztést nem igényel, így a vas nem halmozódik fel a szervezetben, nem okoz szívelégtelenséget, így a betegség nem vezet fiatalon halálhoz. Lépmegnagyobbodás, csontdeformitások a major formához hasonlóan kialakulnak.
Alfa thalassemia
Ritka thalassemia-típus, főként Délkelet-Ázsiában fordul elő. A hemoglobin alfa láncainak csökkent képződésének vagy hiányának következménye. Major típus gyakorlatilag nem fordul elő, mivel az ilyen genetikai károsodás már méhen belül elhaláshoz vezet. A minor forma enyhe vérszegénységgel és lépmegnagyobbodással jár.
Hogyan ismerhető fel a betegség?
Az enyhe eseteket általában véletlenül fedezik fel vérvizsgálat során. Vérképvizsgálattal elkülöníthető az egyéb betegségek (pl. vashiány, krónikus betegség, stb.) által okozott vérszegénységtől. A perifériás vérkenet vizsgálata valamint hemoglobin elektroforézis szintén segítenek a pontos diagnózis felállításában. A béta thalassemia major csecsemőkorban kerül felismerésre fél éves kor környékén; sápadtság, ingerlékenység, növekedési visszamaradás, haspuffadás, sárgaság jelentkezik.
A thalassemia kezelési lehetőségei
A thalassémiában szenvedők nagy része enyhe, minor forma, kezelést nem igényel. Súlyos forma esetén élethosszig tartó, rendszeres vérátömlesztésre van szükség a szövetek oxigénellátásának biztosítása érdekében valamint gátolva ezzel a kóros vérképzést. Speciális vaskötő hatású infúziók (kelátképző desferrioxamin) alkalmazása a vérátömlesztés következtében kialakult vastúlterhelés csökkentése érdekében szükséges. Az időnkénti folsavpótlás is a kezelés része. Nagyon súlyos esetekben csontvelő átültetés és a lép sebészi eltávolítás jöhet szóba.
Hemoglobin elektroforézis vizsgálat
A hemoglobinopátia értékelést arra használják, hogy kimutassák a hemoglobin rendellenes formáit és/vagy a relatív mennyiségét, amely egy olyan fehérje, amely minden vörösvértestben megtalálható és az oxigént szállítja. A vizsgálatokat használhatják:
Szűrésre
- Minden állam (az Amerikai Egyesült Államokban) megköveteli, hogy az újszülötteket szűrjék bizonyos hemoglobin variánsokra. (Magyarországon az újszülöttek hemoglobin variánsra történő rutinszerű szűrése nem történik meg.)
- Prenatalis (születés előtti) szűrést gyakran végzik magas rizikójú szülők esetében, akiknél az etnikai háttér a hemoglobin rendellenesség magasabb gyakoriságával társul, és azoknál akiknél érintett családtag van. A szűrést elvégezhetik egy genetikai tanácsadáshoz kapcsolódóan, hogy a terhesség előtt megállapítsák a szülők hordozók-e.
- A variánsok azonosítására tünettel nem rendelkező szülők esetében, akiknek van egy érintett gyermekük.
Diagnózisra
- Meghatározni és/vagy azonosítani a hemoglobinopátiát (hemoglobin rendellenesség vagy talasszémia) azoknál az egyéneknél, akiknél megmagyarázhatatlan a vérszegénység tünete vagy akiknél a teljes vérképben eltérések vannak.
A meghatározást általában akkor kérik, amikor a teljes vérkép és/vagy vérkenet felveti annak a lehetőségét, hogy az egyénnek abnormális hemoglobinja lehet.
Kérhetik a vizsgálatot abban az esetben is, amikor az egyén jelei, tünetei alapján az orvosban felmerül, hogy abnormális hemoglobin eredményezte ezeket. A hemoglobin abnormális formája gyakran vezet hemolitikus vérszegénységhez (anémiához) az alábbi tüneteket, panaszokat okozva:
- Gyengeség, fáradtság
- Erőtlenség
- Sárgaság
- Sápadt bőr
A hemoglobinopátia néhány súlyos formája (például a sarlósejtes anémia) komoly tüneteket és panaszokat okozhat, mint súlyos fájdalomepizódok, légszomj, megnagyobbodott lép, és növekedési problémák a gyermekkorban.
Gondosan kell eljárni, amikor a hemoglobinopátia meghatározás eredményeinek az értékelése történik. A laboratóriumi lelet tartalmazza a hematológia (hematopatológia) területén jártas szakember értékelését, interpretációját.
Az értékelés általában tartalmazza a jelenlevő hemoglobin típusát és a relatív mennyiségét. Felnőtt esetében a normál hemoglobinok %-os
eloszlása az alábbi:
- Hemoglobin A1 (Hb A1): kb. 95-98 %
- Hemoglobin A2 (Hb A2): kb. 2-3 %
- Hemoglobin F (Hb F): 2 % vagy kevesebb
A meghatározás segíthet diagnosztizálni azt az állapotot, amelyet a szerkezetileg megváltozott hemoglobin (variáns) termelődése okoz, vagy a talasszémiának elnevezett kórképet, amelyet az egyik globin lánc csökkent termelődése okoz egy génmutáció következtében. Ez felboríthatja az alfa és béta láncok egyensúlyát abnormális hemoglobin képződést idézve elő (alfa talasszémia) vagy a minor hemoglobin komponens felszaporodását okozza, mint a HbA2 vagy HbF (béta talasszémia).
Forrás: (webbeteg, Labtestonline)
Milyen kérdésekre ad választ a thalassaemia betegség?
Mi a thalassaemia?
A thalassaemia egy olyan örökletes vérképzőrendszeri betegség, mely a hemoglobin globin láncát érinti, és a szervezet nem képes normális hemoglobin előállítására, ennek következtében vérszegénység alakul ki.
Hogyan diagnosztizálható a thalassaemia?
Az enyhe eseteket általában véletlenül fedezik fel vérvizsgálat során. A perifériás vérkenet vizsgálata, valamint a hemoglobin elektroforézis segítenek a pontos diagnózis felállításában.
Hogyan kezelhető a thalassaemia?
A thalassémiában szenvedők nagy része enyhe, minor forma, ami kezelést nem igényel. Súlyos forma esetén élethosszig tartó, rendszeres vérátömlesztésre, speciális vaskötő infúziókra és időnkénti folsavpótlásra van szükség.
Mi a különbség a béta thalassaemia major és minor formája között?
A major forma súlyos, vérátömlesztést igénylő vérszegénységgel jár, és a vérátömlesztések következtében vas halmozódik fel a szervekben, ami szívelégtelenséghez és fiatalon halálhoz vezethet. A minor forma esetén vérszegénység szintén kialakul, de vérátömlesztést nem igényel, így a vas nem halmozódik fel, és a betegség nem vezet fiatalon halálhoz.
Laborunkban elérhető vizsgálatok
Hogyan vehetők igénybe a vizsgálatok a laboratóriumban?
A Gellért Laboratóriumban a vizsgálatok szakorvosi beutaló nélkül, előzetes időpontfoglalással vehetők igénybe. A lelet elkészülési ideje az adott vizsgálattól függ (a rutin mérések többsége 1 munkanap, a speciális vizsgálatok határideje csomagonként eltérő).